Aufbau und Bedienung
Unter "Programme" / "Proper" / Proper“ wird das Programm gestartet.
|
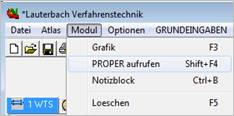
PROPER kann auch aus den Modulpaketen ATLAS, WTS, KOND, VERD, MUKO, AC und MESK gestartet werden. Verwenden Sie dazu den Menüpunkt "PROPER aufrufen" im Menü "Modul". Dieser Menüpunkt ist aber nur vorhanden, wenn PROPER erworben und installiert wurde. |
|
Nach dem Start erscheint das Fenster 'Proper' auf Ihrem Bildschirm.
Zur Berechnung von Stoffwerten müssen zuerst die Komponenten des Stoffstromes festgelegt werden. Es gibt zwei Möglichkeiten:
1. Laden eines gespeicherten Stoffstromes
2. Komponenten neu vereinbaren
|
|
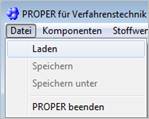
Eine gespeicherte Stoffstromdatei beinhaltet die Komponenten, die Konzentrationen, die Berechnungsmethoden für die Stoffwerte, den Druck und die Temperatur. Durch Auswahl des Menüpunktes 'Laden' im Menü 'Datei' wird eine Auswahlbox geöffnet, in der die gespeicherten Stoffströme (Standard-Dateiendung *.STR) angezeigt und in PROPER geladen werden können. |
|
|
|
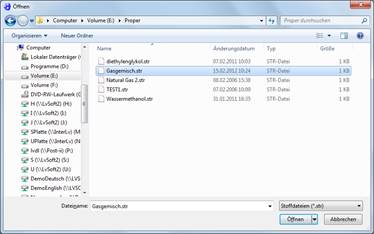
Durch Doppelklick auf die gewünschte Stoffstromdatei bzw. Anklicken der Datei und Drücken des Buttons "Öffnen" wird die Datei von Proper geladen
Zu einem geladenen Stoffstrom können weitere Komponenten hinzugefügt werden (siehe Komponenten neu vereinbaren). Ein Stoffstrom kann gespeichert werden.
|
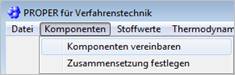
Über "Komponenten" / "Komponenten vereinbaren" gelangen Sie in das Fenster "Komponenten vereinbaren".
|
|
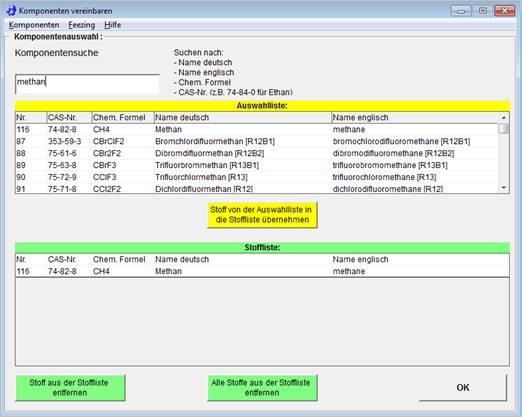
In diesem Fenster wählen Sie die Stoffe aus der PROPER Datenbank. Gesucht werden kann nach:
- Name deutsch
- Name englisch
- Chemische Formel
- CAS-Nummer (Chemical Abstracts Registry Number)
Bei der Suche nach einer chemischen Formel oder Teilformel muss folgende Konvention für den Aufbau einer chemischen Formel eingehalten werden:
1) an erster Stelle = C-Atome
2) an zweiter Stelle = H-Atome
3) anschließend folgen die restlichen Atome in alphabetischer Reihenfolge
|
Beispiele: |
Methanol |
CH4O |
|
Ammoniak |
H3N |
|
|
Bromchlordifluormethan |
CBrClF2 |
Die Übernahme einer bei der Suche gefundenen Komponente in den Stoffstrominhalt (untere Liste) erfolgt mit einem Doppelklick auf die entsprechende Komponente oder durch Auswahl der Komponente mit einem einfachen Mausklick und Betätigen des Buttons "Stoff aus der Auswahlliste in die Stoffliste übernehmen".
Der Stoffstrom wird in der unteren Liste "Stoffliste“ angezeigt.
In einem Stoffstrom ist maximal eine Anzahl von 15 Stoffen möglich.
Bei Verwendung des DDB-Flashs (nur in der erweiterten Version: Berechnung des Phasengleichgewichts mit der PSRK-Methode nach DDBST, Prof. Gmehling) ist die Anzahl der Komponenten auf 10 begrenzt.
Der gesamte Inhalt jeder Liste kann durch Betätigen des jeweiligen Buttons "Alle Komponenten aus der Auswahlliste (Stoffliste ) entfernen“ gelöscht werden. Einzelne Komponenten, die selektiert sind, können entweder per Doppelklick oder mit dem Button "Komponente aus der Auswahlliste (Stoffliste) entfernen" gelöscht werden.
Zum Beenden der Komponentenauswahl wird der Button ‚OK’ betätigt. Die Komponenten der unteren Liste werden in den Stoffstrom übernommen.
Bei einem Reinstoff wird diesem die Konzentration 100 % zugeordnet. Bei einem Gemisch öffnet sich das Fenster "Zusammensetzung festlegen", in das die Konzentrationen eingegeben werden.
In das Fenster "Zusammensetzung festlegen" gelangen Sie auch über das Menü "Komponenten" und den Menüpunkt "Zusammensetzung festlegen".
Der Stoffstrom kann unter dem Menü 'Datei' / 'Speichern unter' gespeichert werden. Der Menüpunkt 'Speichern' ist nur dann zulässig, wenn der Stoffstrom vorher geladen wurde.
Nachdem mehrere Stoffe im Fenster "Komponenten vereinbaren" ausgewählt und in die Stoffliste übernommen wurden, müssen den Stoffen noch Konzentrationen zugeordnet werden. Dies erfolgt im Fenster "Zusammensetzung festlegen".
Handelt es sich um ein Mehrkomponenten-Gemisch, wird dieses Fenster nach Drücken des Buttons "OK" im Fenster "Komponenten vereinbaren" automatisch geöffnet. Handelt es sich nur um einen Stoff, wird diesem nach Drücken des Buttons "OK" die Konzentration 100 % zugeordnet und das Fenster "Zusammensetzung festlegen" wird nicht geöffnet. Sie gelangen auch in das Fenster "Zusammensetzung festlegen" über das Menü "Komponenten" / "Zusammensetzung festlegen".
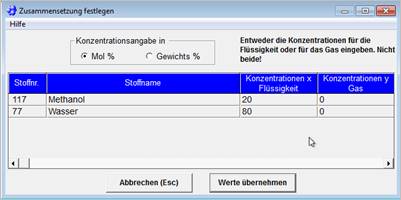
Angezeigt werden Stoffnummer, Stoffname und die Konzentrationen in der Gas- oder Flüssigphase.
Die Eingabe kann direkt in die Tabelle in Mol% oder Gewichts% erfolgen
Standardeinstellung ist Mol%, bei Eingabe in Gewichts% muss vorher die Option 'Gewichts%' angeklickt werden.
PROPER rechnet intern nur mit Mol%, so dass bei einem erneuten Aufruf dieses Fensters nach einer Eingabe in Gewichts% die Konzentrationen in Mol% umgerechnet sind. Ergibt die Summe der Konzentrationen in Gas- oder Flüssigphase nicht 100%, so wird automatisch auf 100% hochgerechnet. Bei Reinstoffsystemen setzt PROPER automatisch die Flüssigkonzentration zu 100%.
Muss für ein Stoffgemisch vor der Berechnung der Stoffwerte der Gas- und Flüssigphase das Phasengleichgewicht berechnet werden, so müssen die Feed-Konzentrationen eingetragen werden in die Spalte 'Konzentrationen x Flüssigkeit‘'.
Ist eine Berechnung des Phasengleichgewichtes nicht
notwendig, da der Phasenzustand (flüssig oder gasförmig) bereits
festliegt, müssen die Konzentrationen des Flüssigkeitsgemisches in
die Spalte 'Konzentrationen x Flüssigkeit' bzw. die Konzentrationen des
Gasgemisches in die Spalte
'Konzentrationen y Gas' eintragen werden.
Mit "Werte übernehmen" werden die Konzentrationen den Stoffen des Stoffstromes zugeordnet. Mit "Abbrechen (ESC)" werden die Eingaben und Änderungen nicht beachtet und die vorhergehenden Werte wieder eingefügt.
Der Stoffstrom kann unter dem Menüpunkt 'Speichern unter' im Menü 'Datei' gespeichert werden. Der Menüpunkt 'Speichern' ist nur dann zulässig, wenn der Stoffstrom vorher geladen wurde.
|
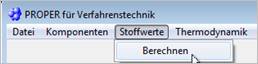
Der Menüpunkt 'Berechnen' im Menü 'Stoffwerte' im Fenster 'Proper' wird erst freigegeben, wenn ein Stoffstrom geladen oder ein neuer Stoffstrom mit Komponenten und Konzentrationen vereinbart wurde. Nach Betätigen dieses Menüpunktes erscheint das Fenster 'Optionen festlegen'. |
|
|
PROPER kann 17 Stoffwerte von Einzelstoffen oder Stoffgemischen berechnen. · Molekulargewicht von Gemischen MW [g/mol] · Gaskonstante R [J/(kg·K)] · Realgasfaktor Z [-] ·
Dichte ·
Dynamische Viskosität ·
Kinematische Viskosität · Spezifische Wärmekapazität cp [J/(kg·K)] · Spezifische Wärmekapazität cv [J/(kg·K)] ·
Isentropenkoeffizient ·
Wärmeleitfähigkeit ·
Thermischer Ausdehnungskoeffizient ·
Oberflächenspannung · Diffusionskoeffizienten D [m²/s] · Spezifische Enthalpie h [kJ/kg] ·
Prandtl-Zahl · Lewis-Zahl Le = a / D [-] ·
Temperaturleitfähigkeit |
|


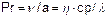

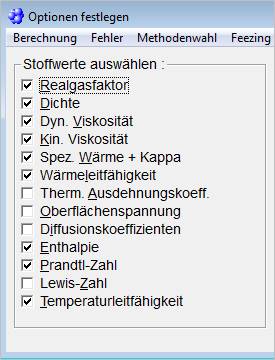
Die gewünschten Stoffwerte werden mit Maus oder Tastatur angewählt und erscheinen mit einem vorangestellten Kreuz. Die meist benötigten 9 Stoffwerte sind durch eine Vorauswahl zur Berechnung ausgewählt. Sie können durch den Benutzer deaktiviert werden.
Für die Berechnung der Diffusionskoeffizienten und der Oberflächenspannung sind z.T. manuelle Eingaben erforderlich.
Bei der Berechnung der Flüssigdichte, der Diffusionskoeffizienten in Flüssigkeiten, des Dampfdruckes von Reinstoffen und der spezifischen Wärmekapazität von Flüssigkeiten besteht für den Benutzer die Möglichkeit, die Berechnungsmethoden selbst zu bestimmen. Wird keine Wahl getroffen, werden die voreingestellten Methoden benutzt (siehe Methoden auswählen).
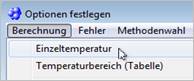
Man kann auch die Stoffdaten für eine einzelne Temepratur bzw. für mehrere Temperaturen innerhalb eines Temperaturbereiches berechnen. Wählen Sie unter dem Menü ‚Berechnung‘ entweder ‚Einzeltemperatur‘ oder ‚Temperaturbereich (Tabelle)‘.
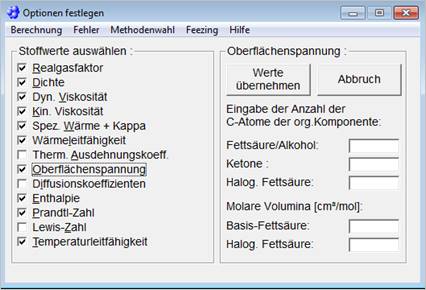
Ist die Oberflächenspannung eines binären Stoffstroms zu bestimmen, der aus einer organischen Komponente und Wasser besteht, sind manuelle Eingaben des Benutzers erforderlich. Je nach Art der organischen Komponente (Fettsäure / Alkohole, Ketone, halogenierte Fettsäure) ist der Eintrag der Anzahl C-Atome in einem der drei Felder zu vollziehen. Zusätzlich sind bei halogenierten Fettsäuren deren molares Volumen und das molare Volumen der entsprechenden nichthalogenierten Fettsäure einzugeben.
Bestätigen Sie die Eingabe mit Anwählen des Buttons 'Eingabe fertig' oder deaktivieren Sie die Berechnung der Oberflächenspannung durch 'Abbruch'.
Die Oberflächenspannung eines Stoffstromes, bestehend aus Wasser und zwei oder mehr organischen Komponenten kann nicht berechnet werden.
|
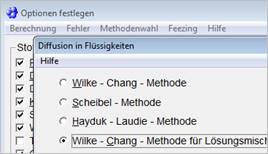
Für die Berechnung der Diffusionskoeffizienten in binären Flüssigkeitsgemischen stehen vier Berechnungsmethoden zur Verfügung, die über das Menü "Methodenwahl" / "Flüssigdiffusion" ausgewählt werden können. Bei Gemischen mit mehr als zwei Komponenten wird stets der Diffusionskoeffizient der ersten Komponente in einer Pseudokomponente berechnet, gebildet aus den restlichen Komponenten. In diesen Fällen ist die Berechnungsmethode immer die "Wilke-Chang-Methode für Lösungsmischungen". Die binären Diffusionskoeffizienten D(i,,j) werden nicht berechnet. |
|
|
In Gasgemischen werden die Diffusionskoeffizienten gewöhnlich unabhängig von der Zusammensetzung angesehen. Unter dieser Voraussetzung werden in PROPER die binären Diffusionskoeffizienten D(i,,j) für Gasgemische berechnet. Die binären Diffusionskoeffizienten D(i,,j) werden im Fenster "Stoffwerte berechnen" im Menü "Diffusions-koeffizienten" gesondert dargestellt. Die Kompo-nentenzahl für die Berechnung der binären Diffusionskoeffizienten in der Gasphase ist auf 10 beschränkt. Zusätzlich zu den binären Diffusionskoeffizienten wird auch der Diffusionskoeffizient der ersten Komponente in einer Pseudokomponente berechnet, gebildet aus den restlichen Komponenten. Dieser Wert wird zusammen mit den anderen Stoffwerten in der Stoffwertliste im Fenster "Stoffwerte berechnen" dargestellt.
|
|
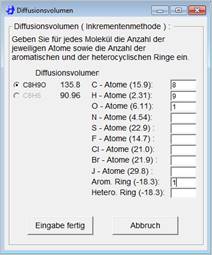
Für die Berechnung der binären Diffusionskoeffizienten nach Fuller, Schettler und Giddings werden die Diffusionsvolumina der einzelnen Komponenten benötigt. Diese Diffusionsvolumina werden nach einer Inkrementenmethode berechnet und sind für die meisten Stoffe in einer Datenbank hinterlegt. Sollte für ein Gasgemisch das Diffusionsvolumen einer Komponente fehlen, öffnet sich beim Anklicken der Option "Diffusionskoeffizienten" im Fenster "Optionen festlegen" automatisch das Fenster "Diffusionsvolumen".
Tragen Sie in dieses Fenster für das Molekül, dessen Optionsfeld markiert ist, die Anzahl der jeweiligen Atome sowie die Anzahl der aromatischen und heterocyclischen Ringe ein.
PROPER multipliziert die eingetragenen Werte mit den angegebenen spezifischen Faktoren, addiert die Werte und zeigt das Ergebnis unter Diffusionsvolumen an.
Beispiel: Acetanilide C8H9O
C-Atome: 8
H-Atome: 9
O-Atome: 1
Aromatischer Ring: 1
Diffusionsvolumen: 135,8
Zur Berechnung der Flüssigdichte, der Diffusionskoeffizienten in Flüssigkeiten und des Dampfdruckes von Einstoffsystemen stehen mehrere Methoden für den Benutzer in PROPER zur Verfügung. Es ist für jeden Stoffwert die Methode mit dem größten Gültigkeitsbereich als Standardeinstellung vorgesehen. Die Methodenwahl erfolgt im Fenster 'Stoffwerte berechnen' im Menü 'Methodenwahl'. Die vom Benutzer eingestellten Methoden werden zusammen mit den Komponenten und den Mol-Anteilen abgespeichert.
Standardmäßig ist die Hankinson-Brobst-Thomson (HBT)-Methode vorgesehen. Außerdem stehen die Lee-Kesler-Methode, die Gunn-Yamada-Methode und die Rackett-Methode zur Wahl.
Als Standard ist die Hayduk-Laudie-Methode vorgesehen. Zur Wahl stehen noch die Methoden von Wilke-Chang (H2O in organischen Medien oder Lösungsmischungen) und Scheibel. Diese Auswahl ist nur zugänglich, wenn der aktuelle Stoffstrom 2 oder mehr Komponenten enthält.
In der Datenbank sind für viele Reinstoffe Koeffizienten eines Polynoms zur Berechnung des Dampfdruckes hinterlegt. Diese Polynome haben in dem gültigen Temperaturbereich eine hohe Genauigkeit. Für Berechnungen mit Stoffen, für die keine Koeffizienten gegeben sind oder wenn der Temperaturbereich eines Polynoms verlassen wird, werden Ersatzmethoden angeboten. Dabei handelt es sich um die Methoden von Lee-Kesler, von Gomez-Thodos für polare Stoffe (Standard) und von Gomez-Thodos für unpolare Stoffe.
Als Standard ist die Lee-Kesler-Methode vorgesehen. Für polare Stoffe, z. B. einwertige Alkohole steht die Lyman-Danner-Methode zur Verfügung.
|
Um die Stoffdaten für eine einzelne Temperatur zu berechnen und darzustellen, wählen Sie im Menü Berechnung / 'Einzeltemperatur'. Wählen Sie 'Temperaturbereich' für einen
Temperatur-bereich (s. Berechnung und Darstellung über ein Temperatur- |
|
|
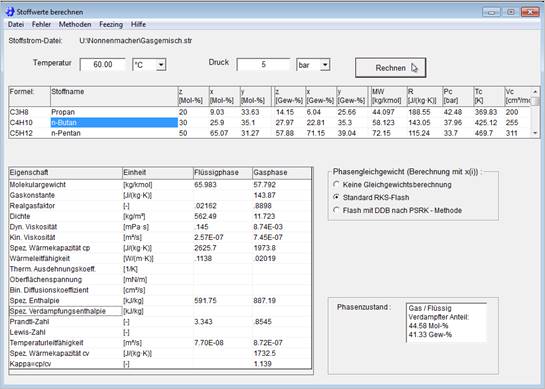
Im Fenster 'Stoffwerte berechnen' werden die Stoffdaten berechnet und gemeinsam mit der Zusammen-setzung des Stoffstromes angezeigt. Vor der Berechnung müssen in die Felder noch Berechnungstemperatur [°C] und -druck [Pa] eingetragen werden. Temperatur und Druck können in verschiedenen wählbaren Einheiten eingegeben werden.
|
|
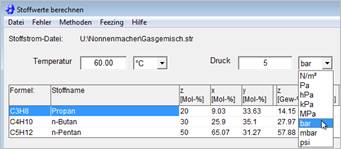
Die Berechnung wird durch Anwählen des Buttons 'Rechnen' gestartet. Der Phasenzustand flüssig oder gasförmig wird bei einem Reinstoff automatisch überprüft.
Bei einem Stoffgemisch muss zusätzlich das Phasengleichgewichtsmodell angeklickt werden (keine Phasengleichgewichtsberechnung, Standard RKS-Flash oder Flash mit DDB nach PSRK-Methode). Wurde 'keine Phasengleichgewichtsberechnung' angeklickt, so werden die Stoffwerte für den Phasenzustand berechnet, für den die Konzentrationen vorgegeben wurden (flüssig oder gasförmig s. Konzentrationen festlegen).
|
|
Die errechneten Stoffdaten werden im aktuellen Fenster 'Stoffwerte berechnen' dargestellt. Die nächste Berechnung kann nach Eingabe eines neuen Druckes und / oder einer neuen Temperatur durch Betätigen des Buttons 'Rechnen' gestartet werden. |
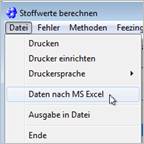
Die Ergebnisse der aktuellen Berechnung können ausgedruckt, nach MS Excel übertragen oder in einer Datei (ANSI) gespeichert werden. Mit dem Menüpunkt 'Drucken' wird das Ergebnisformular an den Drucker gesendet.
Der Ausdruck wird über den Windows-Druckmanager ausgeführt. Einstellungen zum Druckertyp und Druckerport sind unter dem Menüpunkt "Drucker einrichten" vorzunehmen. Im Menü 'Druckersprache' kann die Ausgabesprache (Deutsch oder Englisch) der Datei- und der Druckerausgabe eingestellt werden.
Im Menü 'Diffusionskoeffizienten' können die binären Diffusionskoeffizienten in der Gasphase D(i,,j) angezeigt und ausgedruckt werden.
Das Menü 'Diffusionskoeffizienten' ist nur aktiv, wenn im Fenster 'Optionen festlegen' die Option 'Diffusionskoeffizienten' angewählt wurde und das Stoffgemisch bei T und p auch eine Gasphase besitzt.
Im Menü 'Methoden' werden die Methoden angezeigt, die benutzerdefiniert sind und die zur Berechnung benötigt wurden.
Durch Angabe einer der beiden Größen Druck oder Temperatur wird die jeweils andere Größe auf der Siedelinie nach Betätigung des Buttons 'Rechnen' berechnet.
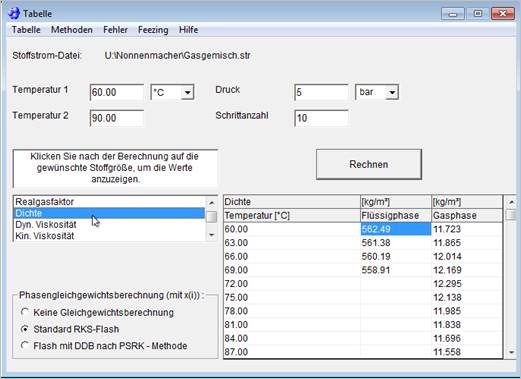
Im Fenster 'Tabelle' werden die Stoffdaten in einem Temperaturintervall berechnet und angezeigt.
Zur Berechnung sind die Eingabe von 2 Temperaturen, des Systemdruckes und der Schrittanzahl zwischen den beiden Temperaturen nötig.
Zum Start der Berechnung wird der Button 'Rechnen' angewählt. Die Berechnung ist nur in einem Temperaturbereich, aber nicht in einem Druckbereich möglich. Der Phasenzustand des Stoffstromes wird bei einem Reinstoff automatisch überprüft.
Bei einem Stoffgemisch muss zusätzlich das Phasengleichgewichtsmodell angeklickt werden (keine Phasengleichgewichtsberechnung, Standard RKS-Flash oder Flash mit DDB nach PSRK-Methode).
Wurde 'keine Phasengleichgewichtsberechnung' angeklickt, so werden die Stoffwerte für den Phasenzustand berechnet, für den die Konzentrationen vorgegeben wurden (flüssig oder gasförmig s. Konzentrationen festlegen).
Nach der Berechnung werden durch Doppelklick auf den gewünschten Stoffwert in der linken Auswahlliste die errechneten Stoffdaten zusammen mit den Temperaturen in der rechten Liste angezeigt.
Die angezeigten Ergebnisse können als Datei (ANSI) gespeichert oder über den Drucker ausgegeben werden. Im Menü 'Tabelle' / 'Tabelle speichern' wird die Datei unter einem beliebigen Namen abgespeichert. Zusätzlich können alle Daten nach MS Excel übertragen werden.
Im gleichen Menü unter dem Menüpunkt 'Tabelle drucken' wird das Ergebnisformular an den Drucker gesendet. Der Ausdruck wird über den Windows-Druckmanager ausgeführt. Einstellungen zum Druckertyp und Druckerport sind unter dem Menüpunkt 'Drucker einrichten' vorzunehmen.
Zur Berechnung des Phasengleichgewichtes stehen standardmäßig der RKS-Flash und als Erweiterung der DDB-Flash zur Verfügung.
Der RKS-Flash ist geeignet für Systeme mit unpolaren Komponenten, während der DDB-Flash auch bei Systemen mit polaren Komponenten wie Wasser oder Alkohol, anwendbar ist.
Beide Berechnungsmethoden sind begrenzt auf Systeme, die keine Mischungslücke aufweisen.
Die Berechnung des Phasengleichgewichts nach RKS-Flash (Redlich-Kwong-Soave-Zustandsgleichung) kann aus dem Menü 'Thermodynamik' / 'Flash / Standard-RKS' erreicht werden. Zuvor muss aber ein Stoffstrom geladen oder neu vereinbart sein.
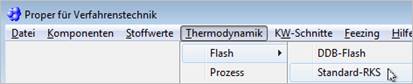
Zur Berechnung des Phasengleichgewichts stehen im PROPER mehrere Optionen zur Auswahl. Die ausgewählte Option löst den Beginn einer Berechnung aus. Die Darstellung der Ergebnisse findet im gleichen Fenster statt.
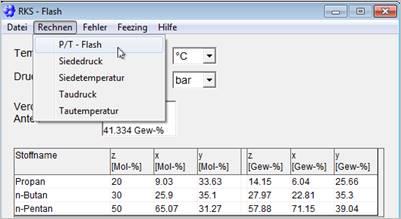
Im Fenster 'RKS-Flash' (Redlich-Kwong-Soave-Gleichung) stehen unter „Rechnen“ folgende 5 Optionen
zur Wahl:
1.
P/T- Flash:
berechnet den Phasenzustand / Phasenzusammensetzungen bei vorzugebendem
Druck und Temperatur
2.
Siededruck:
berechnet bei gegebener Temperatur den Siededruck
3.
Siedetemperatur:
berechnet bei gegebenem Druck die Siedetemperatur
4.
Taudruck:
berechnet bei gegebener Temperatur den Taudruck
5.
Tautemperatur:
berechnet bei gegebenem Druck die Tautemperatur
In allen Fällen wird der verdampfte Anteil bei Druck und Temperatur berechnet.
Die Auswahl einer dieser 5 Optionen führt bei ausreichenden Eingabedaten zum Starten der Berechnung unter Anwendung der RKS-Gleichung.
Als Ergebnisse werden die vorgegebenen oder errechneten Größen Temperatur und Druck sowie der verdampfte Anteil in Mol% und Gewichts% bei diesem Zustand angezeigt.
Ferner wird die Zusammensetzung der Phasen x [in der Flüssigkeit], y [in der Gasphase] und z [in der Ausgangsphase] zusammen mit dem Stoffnamen in Mol% und Gewichts% angezeigt.
Die Ergebnisse können über einen Drucker ausgegeben oder nach MSExcel exportiert werden.
Neben dem Standard RKS-Flash in der Grundversion bietet das Programm PROPER in einer Erweiterung die Berechnung des Phasengleichgewichtes mit dem Programm der DDBSt (Dortmunder Datenbank). Dieses Programm wurde von Lauterbach Verfahrenstechnik in Lizenz erworben und in das Programm PROPER integriert.
Das Programm berechnet das Phasengleichgewicht eines Stoffgemisches bei bekanntem Druck und Temperatur. Außerdem kann bei gegebenem Druck die Siede- und Tautemperatur bzw. bei gegebener Temperatur der Siede- und Taudruck berechnet werden.
Das Programm berechnet einen
Zweiphasen-Flash, d.h. das Gemisch darf höchstens zwei Phasen
(Flüssig- und Gasphase) aufweisen. Das Programm ist nicht geeignet
für Gemische mit einer Mischungslücke,
d.h. für Gemische, bei denen die Flüssigphase in zwei Phasen
zerfällt wie z.B. im Stoffgemisch „Wasser und Toluol“.
Die Anzahl der Komponenten im Stoffgemisch ist im DDB-Programm auf 10 beschränkt.
|
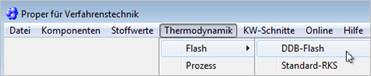
Aus der Grundmaske wird über das Menü „Thermodynamik„ / „DDB-Flash“ gestartet. |
|
|
Wurde bereits ein Stoffgemisch vereinbart oder geladen, werden die Grunddaten des Gemisches in die DDB-Form übernommen. |
|
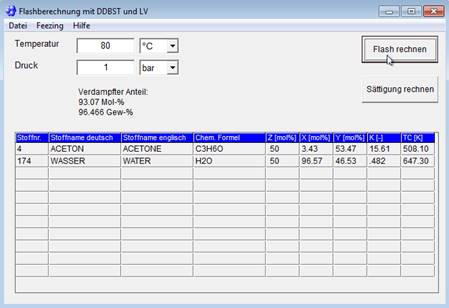
Berechnungen:
1. Flash-Berechnung
Nach Eingabe von Druck und Temperatur in die Eingabefelder wird die Berechnung des Phasengleichgewichtes durch Drücken des Buttons „Flash rechnen“ gestartet.
2. Berechnung der Sättigungszustände
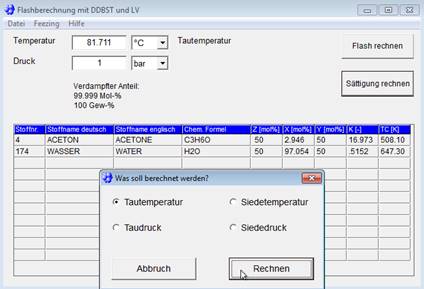
Ein Sättigungszustand d.h. die Siede- oder Tautemperatur bei gegebenem Druck bzw. der Siede- oder Taudruck bei gegebener Temperatur wird nach Drücken des Buttons „Sättigung rechnen“ und anschließender Wahl der des Sättigungszustandes berechnet.
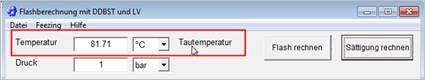
Fehlen zu einer oder mehrerer Komponenten Daten in der Datenbank, erscheint eine Fehlermeldung und die Berechnung wird unterbrochen.
Als Ergebnisse werden die vorgegebenen oder errechneten Größen Temperatur und Druck sowie der verdampfte Anteil in Mol-% und Gewichts-% für diesen Zustand angezeigt.
Ferner wird die Zusammensetzung der Phasen x [Mol% in der Flüssigkeit], y [Mol% in der Gasphase] und z [Mol% in der Ausgangsphase] zusammen mit dem Stoffnamen und den kritischen Temperaturen der Stoffe angezeigt.
Außerdem werden die für die Auslegung von Trennanlagen benötigten k-Faktoren ki = yi / xi dargestellt, mit denen die Trennfaktoren aij = ki / kj berechnet werden können.
Die Ergebnisse können über einen Drucker ausgegeben oder nach MSExcel exportiert werden.
Alle Daten (Komponenten und Konzentrationen) sind zusammen mit der Temperatur und dem Druck in einer Datei mit der Standardextension “.ddb“ speicherbar.
|
Das Fenster 'Prozess' ist über 'Thermodynamik' / 'Prozess' zu erreichen. Nach Eingabe von Drücken und Temperaturen für die Zustände 1 und 2 kann durch Wählen einer Berechnungsmethode im Menü 'Methodenwahl' (RKS Redlich-Kwong-Soave) oder (LK Lee-Kesler) die Berechnung der Phasengleichgewichte, der verdampften Anteile, der Entropien und der Enthalpien begonnen werden. |
|
|
Die Berechnung wird durch Wahl einer Option im Menü 'Prozessauswahl' gestartet. Die Ergebnisse werden im gleichen Fenster angezeigt. |
|
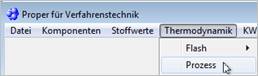
Die Berechnungsmethoden können im Fenster 'Methodenwahl' zwischen RKS (Redlich-Kwong-Soave) und LK (Lee-Kesler) durch Anklicken oder Anwählen mit der Tastatur umgeschaltet werden. Die notwendigen Eingabedaten richten sich nach der beabsichtigten Berechnungsoption, die im Menü 'Prozessauswahl' zur Wahl stehen:
1. P/T-Flash: berechnet werden die Phasenzusammensetzungen, die verdampften Anteile, die Entropien und die Enthalpien für die gegebenen Drücke und Temperaturen für beide Zustände. Erforderlich ist die Eingabe von Druck und Temperatur für beide Zustände.
2. Adia-Flash (Isenthalpe Zustandsänderung, adiabate Drosselung): errechnet wird die Temperatur des zweiten Zustandes bei einer adiabaten, isenthalpen Entspannung (adiabate Drosselung). Die beiden Drücke und die Temperatur im Zustand 1 müssen vorgegeben werden, wobei der Druck im zweiten Zustand kleiner als der des ersten sein muss.
3. Isa-Flash (Isentrope Zustandsänderung): errechnet wird die Temperatur des zweiten Zustandes bei einer isentropen Zustandsänderung. Die beiden Drücke und die Temperatur im Zustand 1 müssen vorgegeben werden.
4. Qzu/Qab (Isobare Zustandsänderung): bestimmt wird die Temperatur des zweiten Zustandes bei einer isobaren Zustandsänderung mit Wärmezufuhr oder Wärmeabfuhr. Die beiden Drücke, die Temperatur im Zustand 1 und die zugeführte (positiver Wert) oder abgeführte (negativer Wert) Wärme müssen vorgegeben werden.
Die Eingabe der zugeführten oder abgeführten Wärme ist nur bei der Option Qzu/Qab (isobar) möglich. Die Berechnung wird durch die Wahl einer Option im Menü 'Auswahl' gestartet.
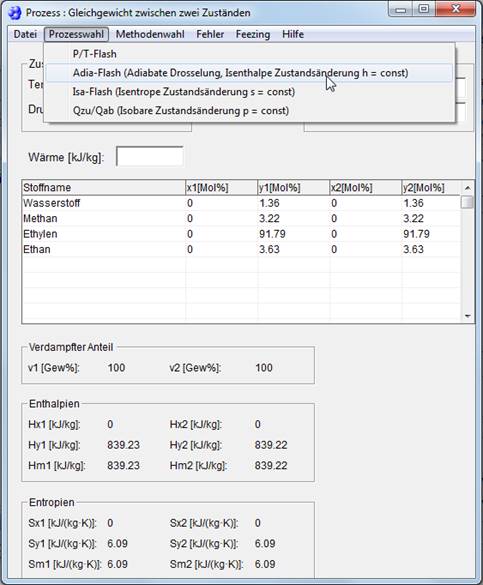
Die Ergebnisdarstellung findet im Fenster 'Prozess' statt. Angezeigt werden die Phasenzusammensetzungen, die verdampften Anteile [Gew%-Dampf], die Entropien und die Enthalpien in beiden Zuständen. Als zusätzliches Ergebnis wird bei den Optionen 'Adia-Flash' und 'QzuQab' die Temperatur im Zustand 2 ausgegeben.
Die Ergebnisse können über einen Drucker ausgegeben oder nach MSExcel exportiert werden.
|
Die Berechnung der Stoffwerte der KW-Schnitte in PROPER ist nur möglich, wenn Sie die erweiterte Version haben. Der Start erfolgt über PROPER / 'KW-Schnitte' / 'Berechnen'. |
|
Ausgehend von einer ASTM D-86 Siedeanalyse und der Dichte bei 15 °C errechnet PROPER die Stoffwerte eines Kohlenwasserstoffschnittes.
Vor der Berechnung der Stoffwerte bei einer Einzeltemperatur müssen Druck und Temperatur festgelegt werden. Die Zahlenwerte sind in den Einheiten [Pa] und [°C] in die Felder einzutragen.
Zur Berechnung über einen Temperaturbereich sind zusätzlich die Angaben über die zweite Temperatur und die Schrittanzahl zwischen den beiden Temperaturen einzutragen.
Im Menü 'Rechnen' ist die Auswahl zwischen der Berechnung bei einer Einzeltemperatur (Menüpunkt 'Einzeltemperatur') und der Berechnung über einen Temperaturbereich (Menüpunkt 'Temperaturbereich (Tabelle)') gegeben. Die Ergebnisdarstellung für beide Berechnungen erfolgt im Fenster 'KW-Schnitte'.
|
|
Feld Grundwerte: VABP: Volume average boiling point WABP: Weight average boiling point MABP: Molar average boiling poin CABP: Cubic average boiling point MeABP: Mean average boiling point UopK: Watson characterization factor MW: Molecular weight APIgr: API gravity Tc: Critical temperature Tpc: Pseudo critical temperature Ppc: Pseudo critical pressure
|
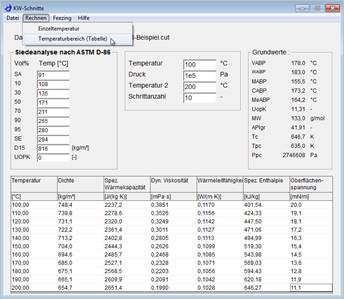
Im Fenster 'KW-Schnitte' im Menü 'Datei' / 'Siedeanalyse speichern' können die Siedeanalyse und die Dichte zusammen in eine Datei beliebigen Namens mit der Extension 'CUT' gespeichert werden. Ebenso können die gespeicherten Daten im gleichen Menü unter 'Siedeanalyse laden' wieder in PROPER zur Verfügung gestellt werden.
Die Ergebnisse werden im Fenster 'KW-Schnitte' dargestellt. Nach der Berechnung bei einer Einzeltemperatur erscheinen alle Ergebnisse direkt im Fenster. Erscheint ein Zahlenwert rot, ist der Gültigkeitsbereich der Berechnungsgleichung verlassen worden.
Bei der Berechnung auftretende Fehler wie nicht vorhandene Datenbankwerte, Verlassen des Gültigkeitsbereichs einer Gleichung etc. werden im Fenster 'Fehler' angezeigt.
Dieses Fenster ist einheitlich über 'Fehler' / 'Anzeigen' zu erreichen.
Gl. 1: 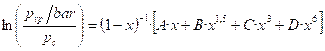 mit

Gl. 2: 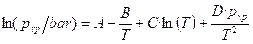
Gl. 3: 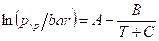
Gl. 4: 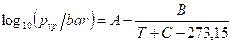
Gl. 5: 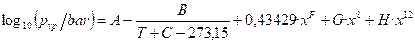
mit
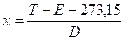
Gl. 6: 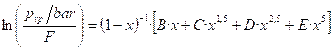 mit

Gl. 7: 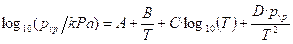
Gl. 8: 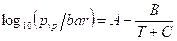
Für alle Gleichungen gilt:
T = Temperatur in K
Tc = Kritische Temperatur in K
Für Gl. 1 – 6, 8 gilt:
pvp = Dampfdruck in bar
pc = Kritischer Druck in bar
für Gl. 7 gilt:
pvp = Dampfdruck in kPa
Anmerkung zu Gl. 6: Wenn nichts anderes angegeben ist, entspricht
A = Tc (Kritische Temperatur in K)
F = pc (Kritischer Druck in bar)
Die mit Gl. 1 – 7 berechneten Dampfdrücke werden programmintern in Pa umgerechnet.
A, B, C, D, E, F, G, H Konstanten der Dampfdruckgleichungen
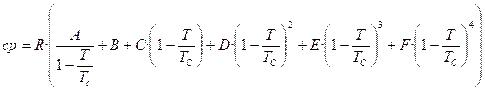
T = Temperatur in K
Tc = Kritische Temperatur in K
R = Gaskonstante in J/(kg·K)
A, B, C, D, E, F = Konstanten
cp = Spezifische Wärmekapazität in J/(kg·K)
Gl. 1: 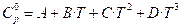 mit
 in J/(mol·K)
Gl. 2: 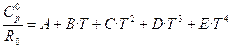 mit in J/(mol·K)
Gl. 3: mit
in kJ/(kg·K)
Für alle Gleichungen gilt:
T = Temperatur in K
R0 = 8,3145 J/(mol·K)
A, B, C, D, E Konstanten
Gl. 1: 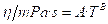 h in mPa·s
Gl. 2: 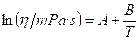 h in mPa·s
Gl. 3: 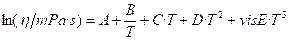 h
in mPa·s
Gl. 4: 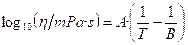 h in mPa·s
Gl. 5: 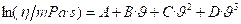 h in mPa·s
Gl. 6: 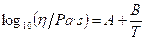 h in Pa·s
Gl. 7:  h in Pa·s
Gl. 8: 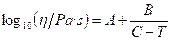 h in Pa·s
Gl. 9: 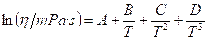 h in mPa·s
Für alle Gleichungen gilt:
T = Temperatur in K
J = Temperatur in °C
A, B, C, D, E Konstanten
Achtung:
Für Gl. 1 – 5 und 9 gilt: h in mPa·s
Für Gl. 6 – 8 gilt: h in Pa·s
Viskositäten, die mit Gl. 6 – 8 berechnet werden, werden programmintern in mPa·s umgerechnet.
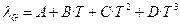
lG in W/(m·K)
T in K
A, B, C, D Konstanten
Gl. 1: 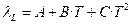 lL in W/(m·K)
Gl. 2: 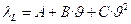 lL in mW/(m·K)
T = Temperatur in K
J = Temperatur in °C
A, B, C Konstanten
Gl. 1: 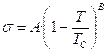
Gl. 2: 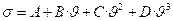
s in mN/m
T = Temperatur in K
Tc = Kritische Temperatur in K
J = Temperatur in °C
A, B, C und D Konstanten
Reid
R.C.,Prausnitz J.M.,Poling B.E.: The Properties of Gases and Liquids, Fourth
Edition
Mc Graw Hill – Verlag
Poling B. E., Prausnitz J.M., O’Connell J.P.: The Properties of Gases and
Liquids,
Fifth Edition Mc Graw Hill – Verlag